多囊卵巢综合征为何“排卵难”?——南京大学团队揭示MBD2介导的GPX4转录抑制驱动颗粒细胞铁死亡
多囊卵巢综合征(PCOS)是育龄女性最常见的内分泌紊乱之一,全球患病率高达15%,也是女性不孕的主要原因之一。PCOS有两大核心病理特征:一是多个卵泡发育停滞、无排卵;二是卵泡发育受损,无法形成优势卵泡。卵巢颗粒细胞(GC)是卵泡发育、生长和排卵的核心,负责为卵母细胞提供营养、激素和生长因子。在病理状态下,颗粒细胞极易发生多种形式的调节性细胞死亡,其中铁(ferroptosis)近年来被认为是PCOS颗粒细胞损伤的潜在重要机制,但其具体作用和调控机制一直不清楚。
近期,南京大学医学院附属鼓楼医院等团队发表了一项研究,首次系统揭示了DNA甲基化“阅读器”MBD2驱动颗粒细胞铁死亡、促进PCOS发生的关键分子机制。本文于2026年3月发表在Redox Biology(一区,IF:16.2)上。
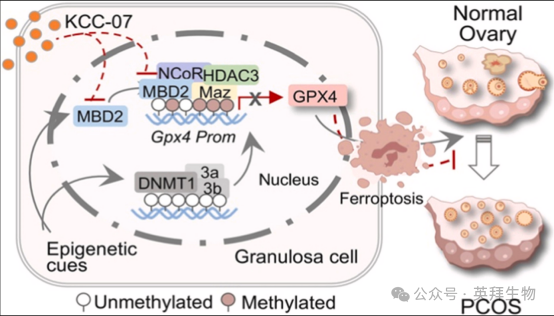
技术路线:
主要实验结果
1. PCOS小鼠卵巢铁死亡加剧,GPX4转录被抑制
为探究PCOS中颗粒细胞铁死亡情况,研究人员通过连续21天皮下注射DHEA建立PCOS小鼠模型。DHEA处理小鼠表现出体重显著增加、卵巢重量降低(图1a)、黄体减少、前腔卵泡增多(图1b、1c),以及卵巢内明显的胶原沉积(图1d、1e,Masson三色染色)。组织学分析显示,TUNEL阳性颗粒细胞增多,Perl's染色检测到铁沉积增加(图1d、1e),提示凋亡和铁死亡细胞增多。透射电镜(TEM)显示DHEA处理小鼠卵巢出现典型铁死亡超微结构改变,包括线粒体变小、嵴减少、线粒体膜破裂(图1d、1e)。
在分子水平上,关键抗铁死亡酶GPX4的蛋白和mRNA表达均显著降低,而4-HNE、α-SMA和I型胶原(Col1α)水平升高(图1f、1g)。一致地,对24例PCOS女性和24例健康对照颗粒细胞RNA-seq数据(GEO数据集)的分析显示,PCOS样本中GPX4表达显著下调(Log2FC = −0.55294,图1h)。免疫组化(IHC)染色进一步证实DHEA处理卵巢颗粒细胞中GPX4表达降低(图1i)。同样,在体外DHEA诱导的PCOS颗粒细胞模型中,GPX4表达受抑,4-HNE水平升高(图1j),并伴有脂质过氧化增加和凋亡增强(图1k)。总体而言,这些发现表明DHEA诱导的PCOS病理以线粒体损伤、氧化脂质损伤和GPX4抑制为特征,提示GPX4下调和铁死亡参与PCOS卵巢功能障碍。
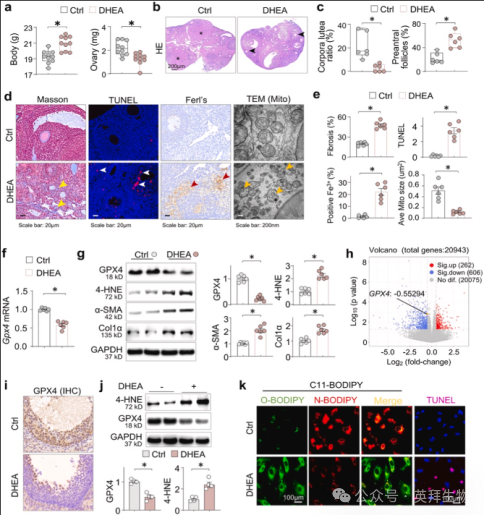
图1. PCOS小鼠卵巢铁死亡加剧,GPX4转录被抑制。
2. 颗粒细胞特异性GPX4敲除加重卵巢铁死亡
为评估GPX4缺陷在PCOS相关卵巢功能障碍中颗粒细胞的功能作用,研究人员构建了颗粒细胞特异性Gpx4敲除小鼠(Gpx4^GC−/−;Cyp19a1-Cre)(图2a),并通过基因分型确认重组成功(图2b)。与Gpx4^fl/fl同窝对照相比,7周龄Gpx4^GC−/−小鼠卵巢明显变小,而整体体重与对照组相当(图2c–e),提示颗粒细胞特异性Gpx4缺失不影响全身生长或代谢。进一步生化分析显示,丙二醛(MDA)水平显著升高,提示脂质过氧化;组织学检查显示Gpx4^GC−/−小鼠卵巢形态异常、凋亡增加。在DHEA处理后,这些病理特征进一步加重,表现为MDA水平更高、黄体明显减少、前腔卵泡增多、广泛胶原沉积和凋亡增强(图2f–h)。Western blot证实,与Gpx4^fl/fl对照相比,Gpx4^GC−/−小鼠卵巢GPX4显著降低,并伴有4-HNE、α-SMA和Col1α升高——这些是氧化应激和纤维化的标志物。值得注意的是,这些改变在DHEA处理后进一步加剧(图2i、2j)。总体而言,这些发现表明GPX4对维持颗粒细胞氧化还原稳态和防止铁死亡损伤不可或缺。GPX4功能缺失使卵巢对氧化应激更敏感,导致铁死亡、纤维化和卵泡发育受损加重,从而在DHEA诱导的PCOS背景下恶化卵巢功能障碍。
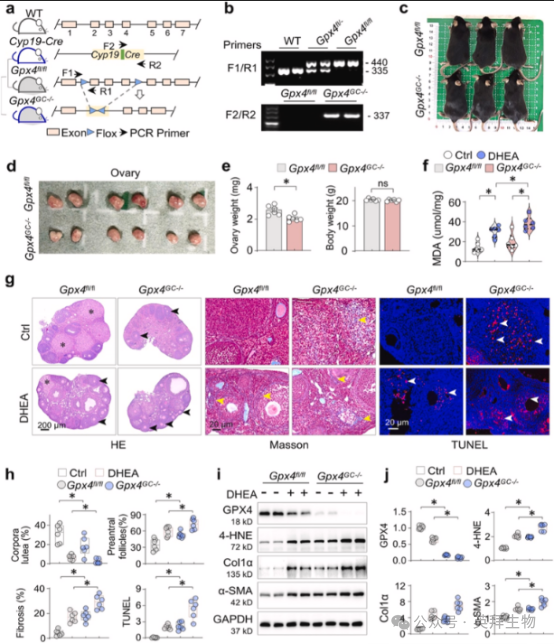
图2. 颗粒细胞特异性GPX4敲除加重卵巢铁死亡。
3. DNMT和MBD2介导的GPX4启动子高甲基化触发GPX4抑制
为探究表观遗传调控是否参与PCOS中GPX4抑制,研究人员使用MethPrimer分析Gpx4启动子区域,鉴定出位于转录起始位点−212至+144 bp之间的密集CpG岛簇(图3a)。甲基化特异性PCR(MSP)和亚硫酸氢盐测序PCR(BSP)显示,与对照相比,DHEA处理小鼠卵巢中该区域显著高甲基化(图3b、3c)。RNA-seq分析进一步显示,DHEA处理小鼠卵巢中Dnmt1和Dnmt3a显著上调(图3d)。一致地,免疫组化和免疫印迹显示,DHEA处理后颗粒细胞中DNA甲基转移酶DNMT1、DNMT3a、DNMT3b以及DNA甲基化阅读器MBD2显著上调,而MBD1、MBD3、MBD4和MeCP2表达不变(图3e、3f)。
为确定DNA甲基化是否直接导致GPX4沉默,研究人员用DNA甲基转移酶抑制剂5-氮杂胞苷(5-Aza)处理DHEA诱导的PCOS小鼠。MSP和BSP分析证实,5-Aza处理显著逆转了Gpx4启动子高甲基化(图3g、3h)。总体而言,这些发现表明PCOS卵巢中GPX4抑制由DNA甲基化驱动,其中DNMT1/3a/3b催化CpG高甲基化,MBD2作为甲基化阅读器强化GPX4启动子的转录抑制。
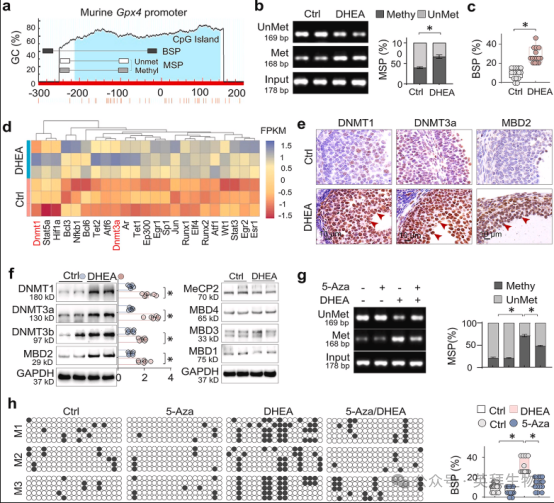
图3. DNMT和MBD2介导的Gpx4启动子高甲基化触发GPX4抑制。
4. GPX4抑制由MBD2、MAZ、HDAC3和NCoR组成的抑制复合物介导
为阐明PCOS中Gpx4抑制的转录调控网络,研究人员对DHEA处理和对照小鼠卵巢进行了RNA-seq和ATAC-seq整合分析。ATAC-seq显示Gpx4位点染色质可及性显著增加,最显著的变化发生在启动子近端区域(距转录起始位点TSS ≤1 kb,增加130.4%;图4a)。进一步motif富集分析鉴定出Gpx4启动子内多个候选转录因子(TF)结合位点,包括Klf3、Af1、Arnt、Klf5、Maz和Mbd2。其中,Maz同时表现出显著的motif富集(E值 = 2.8E−77)和转录表达增加(FPKM:152.968 vs. 126.615;图4b)。Footprinting分析进一步显示,DHEA处理卵巢中MAZ结合motif(−196 AGGGAGGG)处转座酶可及性降低(凹陷更深),表明MAZ在Gpx4启动子处活跃占据(图4c)。MAZ是一种兼具转录激活和抑制功能的锌指转录因子[28],已被认为参与多种癌症的发病机制。然而,其在PCOS相关卵巢功能障碍中的确切作用尚未被探索。值得注意的是,DHEA处理卵巢中MAZ以及转录辅抑制因子NCoR和HDAC3的表达显著升高(图4d)。免疫共沉淀(Co-IP)实验证实DHEA处理卵巢组织中MAZ、MBD2、NCoR和HDAC3之间存在诱导性相互作用(图4e)。一致地,免疫荧光共定位显示这些蛋白在DHEA处理颗粒细胞中异常核共表达(图4f、4g)。ChIP实验进一步显示,在DHEA处理颗粒细胞中,MAZ连同MBD2、NCoR和HDAC3被招募到Gpx4启动子的MAZ motif区域,而KCC-07(一种阻断MBD2与甲基化DNA结合的抑制剂)可逆转这一招募。相反,乙酰化组蛋白抗体(Pan-Ace)在同一启动子区域的结合在DHEA处理下显著减少,但KCC-07给药后恢复(图4h)。为功能性评估这些抑制因子对GPX4沉默的贡献,研究人员用HDAC3选择性抑制剂RGFP966或靶向MAZ和NCoR的siRNA处理DHEA暴露或对照颗粒细胞。每种干预均显著挽救DHEA暴露抑制的GPX4表达(图4i、4j)。总体而言,这些发现表明,在DHEA诱导的PCOS中,MBD2识别Gpx4启动子中高甲基化的CpG岛,并招募由MAZ、HDAC3和NCoR组成的转录抑制复合物。该复合物促进组蛋白去乙酰化和染色质浓缩,从而强化Gpx4转录抑制,导致铁死亡性卵巢损伤(图4k)。
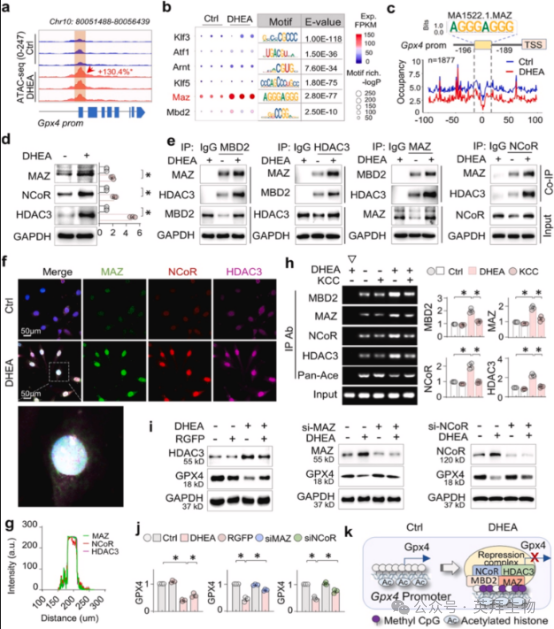
图4. GPX4抑制由包含MBD2、MAZ、HDAC3和NCoR的抑制复合物调控。
5. KCC-07抑制MBD2可减轻颗粒细胞脂质过氧化
鉴于MBD2在DHEA诱导的PCOS卵巢中通过转录抑制GPX4发挥作用,研究人员进一步研究了MBD2抑制对DHEA处理颗粒细胞功能的恢复作用,并使用铁死亡抑制剂Liproxstatin-1(Lip-1)作为阳性对照。C11-BODIPY探针检测显示,KCC-07逆转DHEA诱导的颗粒细胞脂质过氧化,其效果与Lip-1相似(图5a、5b)。Western blot证实,用KCC-07或5-Aza处理DHEA刺激的颗粒细胞可降低4-HNE水平,并增加GPX4、FSHR和Cyp19a1蛋白表达(图5c、5d)。这些发现提示,MBD2抑制可减轻PCOS中的脂质过氧化并恢复颗粒细胞功能。
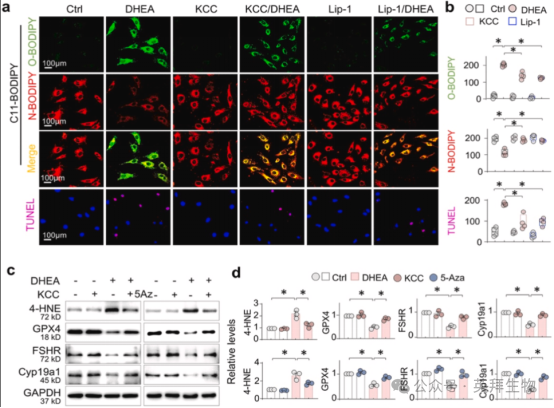
图5. KCC-07抑制MBD2可减轻颗粒细胞脂质过氧化。
6. 药理学抑制DNMT和MBD2可减轻卵巢铁死亡和PCOS病理
为探究GPX4抑制及其通过DNMT和MBD2抑制恢复的功能相关性,研究人员分析了对照和DHEA处理小鼠(有或无5-Aza或KCC-07)的卵巢。结果显示,5-Aza和KCC-07均不影响正常卵巢形态、胶原沉积或凋亡。然而,两种化合物均显著改善DHEA诱导的PCOS小鼠卵巢功能,表现为黄体数量增加、前腔卵泡减少、胶原沉积和凋亡减少、GPX4表达恢复、MDA水平降低(图6a、6b)。此外,TEM观察显示,DHEA处理引起的铁死亡线粒体改变(包括线粒体变小、线粒体嵴减少、线粒体膜破裂)可被5-Aza和KCC-07逆转(图6c、6d)。一致地,5-Aza和KCC-07处理显著使DHEA诱导的PCOS卵巢中GPX4、4-HNE、Col1α和α-SMA表达正常化(图6e、6f)。这些结果提示,PCOS中的卵巢铁死亡主要由MBD2介导的GPX4抑制引起。
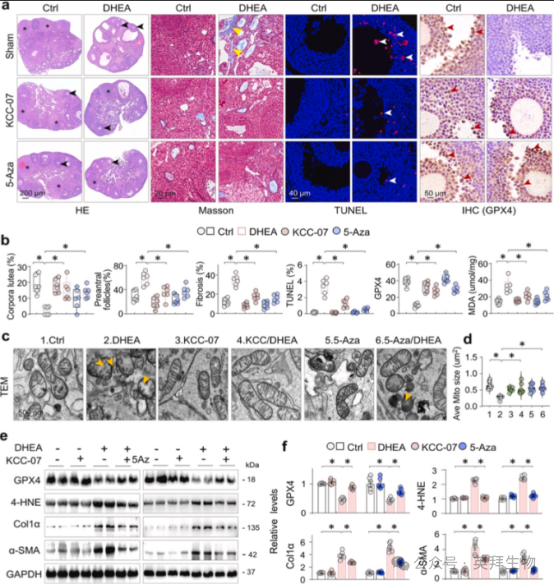
图6. 药理学抑制DNMT和MBD2可减轻卵巢铁死亡和PCOS病理。
7. RSL3抑制GPX4可消除KCC-07在PCOS小鼠中的抗铁死亡作用
鉴于MBD2异常和KCC-07干预可能影响广泛的基因转录,研究人员假设:如果KCC-07对GPX4的保护是其抗铁死亡和卵巢保护作用的关键,那么药理学抑制GPX4将消除这些益处。为验证这一点,他们比较了KCC-07在有或无GPX4选择性抑制剂RSL3处理小鼠中的抗铁死亡和促排卵作用。RSL3处理小鼠表现出明显的卵巢损伤,特征为卵巢变小、黄体减少、前腔卵泡增多、胶原沉积和凋亡增强,且DHEA处理进一步加重。KCC-07改善了这些病理改变;然而,联合给予RSL3有效消除了KCC-07对卵巢功能的保护作用(图7a、7b)。同样,KCC-07显著逆转了DHEA诱导的PCOS卵巢中GPX4、4-HNE、Col1α和α-SMA的异常表达;但这些改善在很大程度上被RSL3处理消除(图7c、7d)。总体而言,这些发现表明,GPX4保护对于KCC-07在PCOS中的抗铁死亡和卵巢保护作用不可或缺。
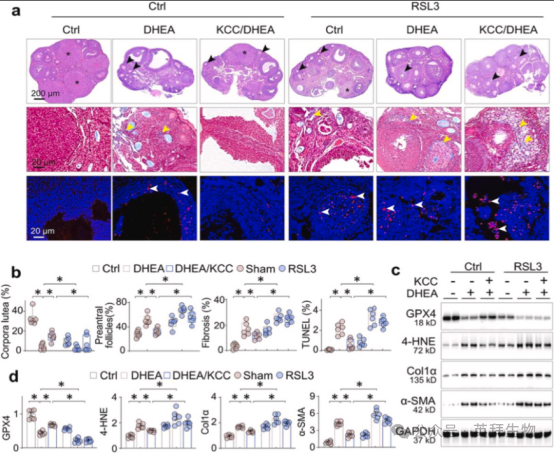
图7. RSL3抑制GPX4可消除KCC-07在PCOS小鼠中的抗铁死亡作用。
8. 颗粒细胞GPX4缺失阻断MBD2抑制在PCOS小鼠中的抗铁死亡和卵巢保护作用
为直接确认颗粒细胞GPX4是KCC-07抗铁死亡和卵巢保护作用所必需的,研究人员在Gpx4^fl/fl和Gpx4^GC−/−小鼠中通过DHEA处理建立PCOS模型,随后评估KCC-07干预。正如预期,Gpx4^GC−/−小鼠在DHEA处理前后均表现出黄体减少、前腔卵泡增多、胶原沉积和TUNEL阳性细胞增加。KCC-07给药有效改善Gpx4^fl/fl小鼠中DHEA诱导的卵巢功能障碍并减少TUNEL阳性细胞;然而,这些抗铁死亡和卵巢保护作用在Gpx4^GC−/−小鼠中大幅减弱(图8a、8b)。一致地,KCC-07显著使Gpx4^fl/fl卵巢中DHEA诱导的GPX4、4-HNE、Col1α和α-SMA异常表达正常化,但这些作用在Gpx4^GC−/−小鼠中明显消失(图8c、8d)。总体而言,这些发现强烈表明,KCC-07恢复颗粒细胞GPX4对其抗铁死亡和卵巢保护功能至关重要。
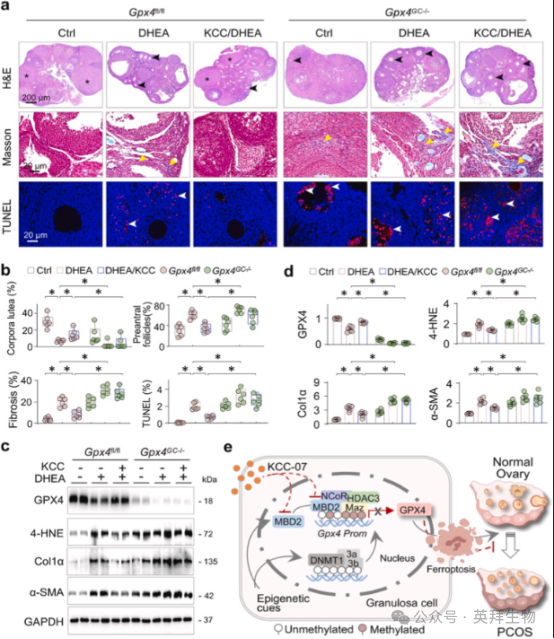
图8. 颗粒细胞GPX4缺失阻断MBD2抑制在PCOS小鼠中的抗铁死亡和卵巢保护作用。
总结
本研究揭示了MBD2作为连接GPX4抑制与PCOS颗粒细胞铁死亡的核心表观遗传调控因子。具体而言,DNMT1/3a/3b催化Gpx4启动子CpG岛高甲基化,MBD2识别并结合这些高甲基化位点,招募MAZ、HDAC3和NCoR形成转录抑制复合物,导致GPX4持续沉默。GPX4抑制削弱颗粒细胞抗氧化能力,促进脂质过氧化,触发铁死亡,从而参与PCOS中的卵泡闭锁和卵巢功能障碍。研究进一步证明,使用MBD2选择性抑制剂KCC-07或DNMT抑制剂5-Aza阻断该通路,可恢复GPX4表达、抑制脂质过氧化、减轻PCOS症状,且这种保护作用依赖于GPX4的恢复。这些发现确立了MBD2驱动的GPX4表观遗传抑制是PCOS颗粒细胞铁死亡的核心机制,为靶向MBD2治疗生殖代谢紊乱提供了理论依据和潜在靶点。
参考文献:
Zhu Z, Wang Y, Yu X, et al. Methylation reader MBD2-mediated GPX4 transcriptional repression drives ovarian granulosa cell ferroptosis in PCOS. Redox Biol. 2026;90:104034. doi: 10.1016/j.redox.2026.104034.