TRMT1介导的tRNA m22G修饰通过ATXN3/USP25轴在肺腺癌中驱动奥西替尼耐药
奥西替尼是一种第三代EGFR酪氨酸激酶抑制剂(TKI),获得性耐药仍然是肺腺癌的关键挑战。在这里,我们确定了ATXN3,一种去泛素化酶,作为奥西替尼耐药的驱动因素和患者生存不良的预测因子。奥西替尼治疗动态上调ATXN3转录,通过去泛素化激活ATXN3-USP25-TRMT1信号级联,从而稳定USP25。该轴增强TRMT1介导的tRNA m2 2G修饰,使氧化还原调节酶(例如GPX4, SOD2)能够选择性翻译,清除活性氧(ROS)并减轻药物诱导的氧化应激。在患者来源的类器官和体内模型中,基因消融TRMT1或用小分子抑制剂AZ1药理学靶向USP25破坏了这一途径,恢复了ROS积累,并使耐药肿瘤对奥西替尼重新敏感。我们的研究结果揭示了tRNA表转录组重编程是EGFR-TKI耐药的新机制,并将ATXN3/USP25/TRMT1轴定位为克服肺癌奥西替尼耐药的治疗可操作靶点。本文于2026年6月发表于Cell Death and Disease(IF=12.2)上。
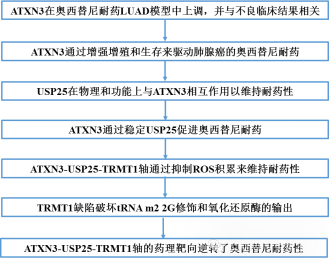
技术路线:
结果:
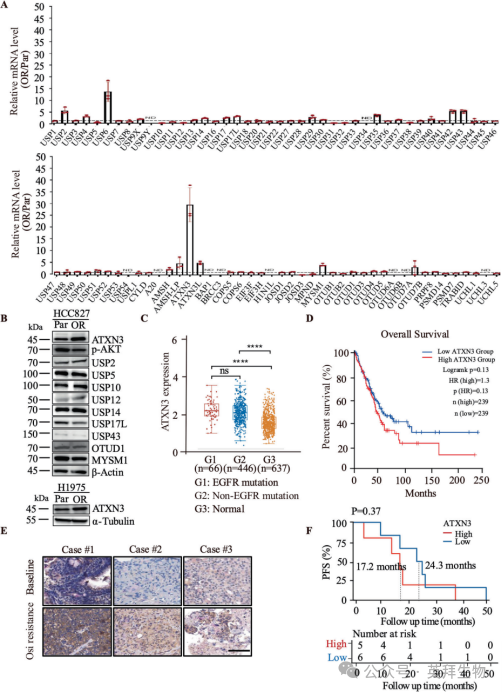
1)ATXN3在奥西替尼耐药LUAD模型中上调,并与不良临床结果相关
我们对86种去泛素化酶(DUBs)进行了qRT-PCR筛选,所用细胞为具有相同遗传背景的奥希替尼敏感型肺腺癌细胞系(HCC827、H1975)及其耐药细胞系(HCC827OR、H1975OR)。在所筛选的DUBs中,ATXN3 mRNA在耐药细胞中的升高最为显著(图1A)。进一步检测发现,与其他DUBs相比,ATXN3蛋白水平在耐药细胞系中同样显著升高,而其他DUBs的蛋白水平未发生明显变化(图1B)。对TCGA-LUAD和GTEx正常肺组织RNA测序数据进行分析发现,ATXN3在肺癌组织中的表达显著升高(图1C),且这一现象在EGFR突变型和EGFR野生型亚组中均一致。高水平ATXN3表达与患者较低的中位总生存期(OS)相关(图1D)。进一步通过配对的奥希替尼治疗前/耐药后LUAD患者标本进行免疫组化(IHC)检测发现,获得耐药后ATXN3蛋白表达进一步升高(图1E)。随后,根据IHC定量结果将患者分为ATXN3低表达组和高表达组,并进一步分析患者基线ATXN3水平与奥希替尼治疗后无进展生存期(PFS)的关系。结果显示,与ATXN3高表达患者相比,ATXN3低表达患者表现出更长PFS的趋势(图1F)。
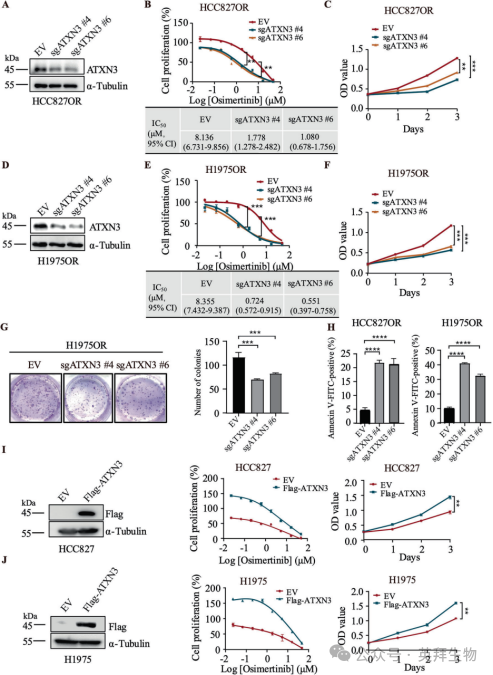
2)ATXN3通过增强增殖和生存来驱动肺腺癌的奥西替尼耐药
为进一步探究ATXN3在奥希替尼耐药中的作用,我们构建了ATXN3敲低的HCC827OR细胞(图2A)。经不同浓度奥希替尼处理72小时后发现,与对照组相比,ATXN3缺失显著降低了细胞对奥希替尼的IC50值及增殖能力(图2B、C)。在ATXN3敲低的1975OR细胞中也观察到相同现象(图2D–F)。一致地,ATXN3缺失的耐药细胞克隆形成能力受到严重抑制(图2G)。此外,Annexin V/PI染色显示,ATXN3敲除的HCC827OR和H1975OR细胞凋亡率升高(图2H)。相反,在奥希替尼敏感的HCC827和H1975细胞中过表达ATXN3可增强药物耐受性和细胞增殖能力(图2I、J)。这些结果表明,ATXN3是奥希替尼耐药的关键调控因子,可促进肺腺癌细胞的存活与增殖。
3)USP25在物理和功能上与ATXN3相互作用以维持耐药性
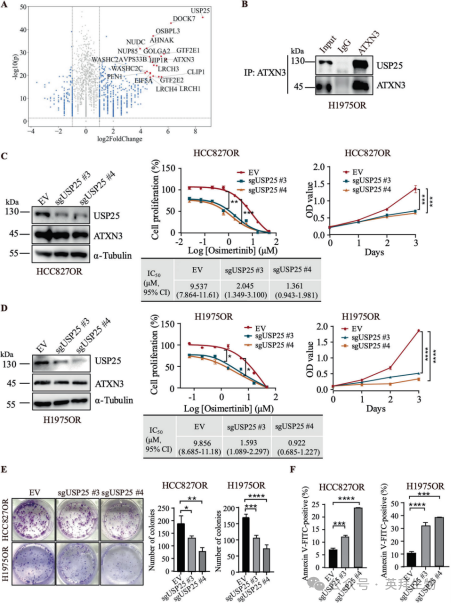
为了鉴定ATXN3相关的效应物,耐药细胞中ATXN3复合物的免疫沉淀-质谱(IP-MS)鉴定出USP25是主要的相互作用物(图3A)。共免疫沉淀(Co-IP)证实内源性ATXN3与USP25结合(图3B)。HCC827OR和H1975OR细胞中USP25缺失重现了ATXN3缺失的表型,增强了奥西替尼敏感性,抑制了细胞生长(图3C,D),抑制了集落形成(图3E),增加了细胞凋亡(图3F)。值得注意的是,USP25耗竭并没有改变ATXN3蛋白水平(图3D),表明两者之间存在非降解关系。总的来说,这些发现描绘了一个ATXN3- USP25轴,通过增强生存和增殖共同驱动奥西替尼耐药。
4)ATXN3通过稳定USP25促进奥西替尼耐药
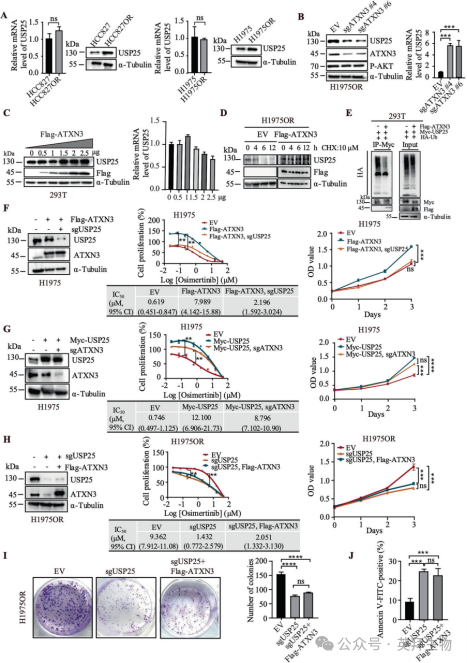
对奥西替尼敏感和耐药肺腺癌细胞的比较分析显示,耐药细胞中USP25蛋白水平升高,但没有相应的mRNA上调(图4A)。鉴于ATXN3的去泛素酶活性,我们假设泛素介导的USP25蛋白降解受到抑制。一致地,H1975OR细胞中ATXN3的缺失降低了USP25蛋白水平,尽管mRNA升高(图4B),而293 T细胞中ATXN3的过表达升高了USP25蛋白,但不改变mRNA(图4C)。环己亚胺追踪实验证实,ATXN3过表达延长了USP25的半衰期(图4D)。泛素化实验进一步表明,ATXN3过表达抑制了USP25的泛素化(图4E)。这些结果表明,ATXN3是USP25的关键稳定剂。为了描述功能层次,在H1975细胞中,USP25耗竭消除了atxn3驱动的奥西替尼耐药性和增殖(图4F)。相反,ATXN3耗竭不能消除H1975细胞中USP25驱动的奥西替尼耐药和增殖(图4G)。关键的是,在USP25缺失的H1975OR细胞中,ATXN3过表达未能恢复耐药性、增殖、克隆原性或抑制凋亡(图4H-J)。总之,这些发现确定了USP25是ATXN3介导的肺腺癌奥西替尼耐药的主要下游效应体。
5)ATXN3-USP25-TRMT1轴通过抑制ROS积累来维持耐药性
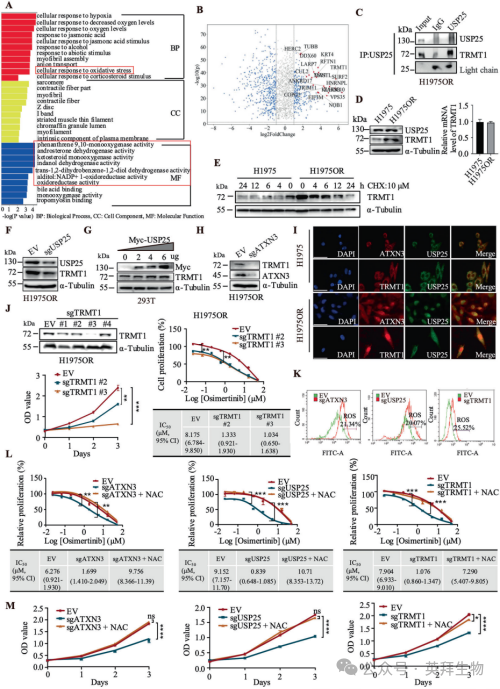
为了探究ATXN3-USP25轴导致肺腺癌奥希替尼耐药的具体机制,我们对H1975OR和H1975OR-sgUSP25细胞进行了RNA测序分析。结果显示,氧化应激反应通路及氧化还原酶活性显著下调(图5A)。此外,IP-MS鉴定出TRMT1——一种在氧化应激存活中起关键作用的tRNA甲基转移酶——是USP25的相互作用蛋白(图5B)。Co-IP实验证实,在耐药细胞中存在内源性USP25与TRMT1的结合(图5C)。尽管mRNA水平未变,但奥希替尼耐药细胞中TRMT1蛋白水平升高(图5D),提示其存在翻译后稳定化现象。环己酰亚胺脉冲追踪实验显示,耐药细胞中TRMT1的半衰期比敏感细胞延长了2.3倍(图5E)。敲低USP25可降低TRMT1蛋白水平(图5F),而在HEK293T细胞中过表达USP25则呈剂量依赖性地增加TRMT1水平(图5G)。ATXN3的敲低导致TRMT1减少(图5H),免疫荧光结果显示ATXN3或TRMT1与USP25存在共定位(图5I)。此外,我们观察到TRMT1在1975OR细胞中表现出更强的核定位信号(图5I)。功能上,在H1975OR细胞中敲低TRMT1可增强奥希替尼敏感性并抑制增殖(图5J)。敲低TRMT1、USP25或ATXN3均使细胞内活性氧(ROS)水平增加超过20%(图5K)。值得注意的是,ROS清除剂NAC能够逆转TRMT1/USP25/ATXN3敲低细胞中的奥希替尼耐药性和增殖能力(图5L、M)。这些结果确立了ATXN3-USP25-TRMT1轴作为维持肺腺癌奥希替尼耐药性的关键ROS缓冲机制。
6)TRMT1缺陷破坏tRNA m2 2G修饰和氧化还原酶的输出
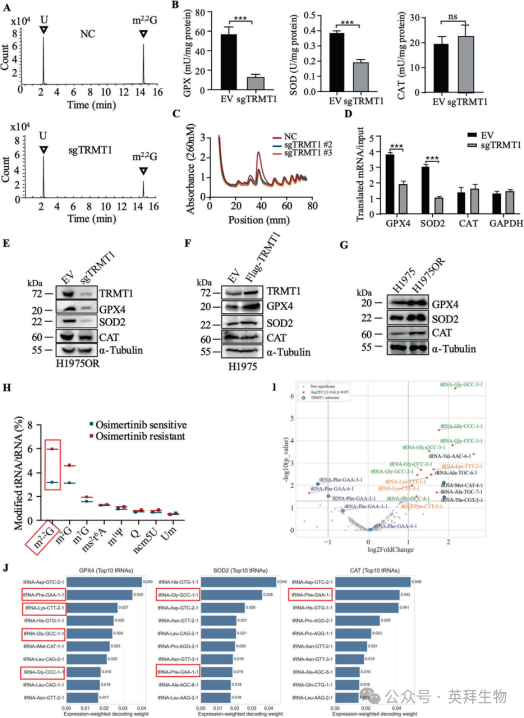
TRMT1 是目前已知的唯一一种在人类tRNA第26位形成m²2G的酶。在奥希替尼耐药细胞中,TRMT1的缺失使m²2G水平下降了63%(图6A)。超氧化物歧化酶(SOD)、谷胱甘肽过氧化物酶(GPX)和过氧化氢酶(CAT)是三种重要的抗氧化酶,在对抗细胞内氧化应激过程中发挥关键作用。同时,TRMT1的缺失显著降低了GPX和SOD的活性,而CAT的活性则保持不变(图6B)。多聚核糖体分析显示,TRMT1缺失细胞的整体翻译效率降低(图6C),其中GPX4和SOD2 mRNA的核糖体结合率明显下降(图6D)。Western Blot结果证实GPX4和SOD2蛋白水平选择性减少(图6E),而TRMT1的过表达可恢复这两种蛋白的水平(图6F)。此外,GPX4、SOD2和CAT在H1975OR细胞和HCC827OR细胞中均高表达(图6G)。耐药细胞中CAT蛋白表达上调(图6G),但在TRMT1过表达细胞中未见此现象(图6F),表明TRMT1并非调控CAT的主要因素。这些发现表明,TRMT1介导的m²2G修饰可选择性调控氧化还原酶的表达水平。一致地,对奥希替尼敏感和耐药细胞的比较分析显示,tRNA m²2G修饰水平增加了1.8倍(图6H)。
为了阐明TRMT1如何通过调节tRNA m2 2G修饰来提高特定氧化还原酶的翻译效率,我们在TRMT1缺失的H1975OR细胞中进行了tRNA-seq,结果显示有15种tRNA亚型选择性缺失。显著下调的tRNA是tRNA-Phe的几个同位解码器。显著上调的tRNA包括几个tRNA-Gly和tRNA-Lys的同位解码器。(图6I)。当我们分析GPX4、SOD2和CAT解码依赖的前10个tRNA时,我们发现对GPX4解码依赖较强的tRNA,即tRNA-Phe、tRNA-Lys和tRNAGly -都是TRMT1敲除后发生显著变化的tRNA。SOD2对tRNA-Phe和tRNA-Gly也表现出强烈的解码依赖性。相比之下,在对CAT具有强解码依赖性的tRNA中,只有tRNA-Phe受到TRMT1的影响(图6J)。这些结果解释了为什么GPX4和SOD2受TRMT1的显著调控,而CAT受影响较小。
7)ATXN3-USP25-TRMT1轴的药理靶向逆转了奥西替尼耐药性
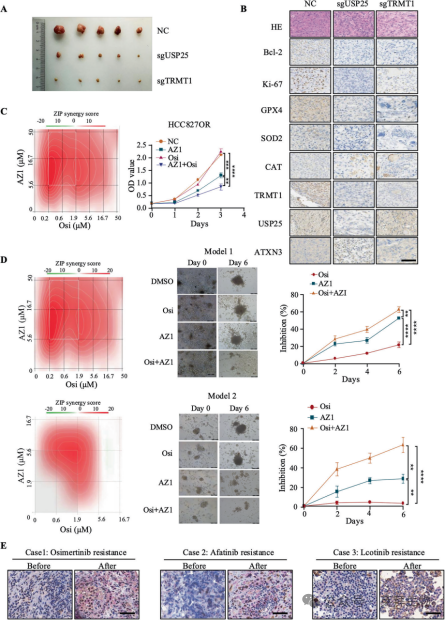
为了确定靶向ATXN3-USP25-TRMT1轴是否具有抗肿瘤活性,我们在BALB/c裸鼠身上进行了肿瘤异种移植实验。结果显示,与对照组相比,H1975OR中USP25或TRMT1缺失分别使肿瘤体积减少78%和82%(图7A),免疫组化证实USP25或TRMT1缺失肿瘤中Ki-67和Bcl-2减少(图7B)。肿瘤中的GPX4和SOD2蛋白缺失反映了细胞观察结果(图7B),而CAT不受影响。USP25或TRMT1缺失会破坏TRMT1 (USP25-ko)的稳定性,而不会改变体内的ATXN3水平(图7B),从而加强了轴的层次结构。此外,我们观察到USP25抑制剂AZ1作为单药治疗可抑制奥西替尼耐药细胞的增殖58%,并与奥西替尼协同(图7C)。同样,在3例奥西替尼耐药患者的类器官中。AZ1单独使细胞活力降低21-42%,与奥西替尼联合使细胞死亡率达到50%(图7D)。为了研究肿瘤对奥西替尼的耐药机制是否也适用于其他EGFR-TKIs,我们选择了另外两种药物(阿法替尼和洛替尼)耐药患者样本进行验证。同样,我们在NSCLC患者的配对耐药前/耐药后活检中观察到耐药后USP25和TRMT1蛋白的增加(图7E),暗示该轴与对EGFR酪氨酸激酶抑制剂的广泛适应性反应有关。与单独评估ATXN3、USP25和TRMT1相比,评估三者的总体水平可以减少个体差异,更客观地预测患者对奥西替尼治疗的反应(图1F)。总之,这些结果表明,靶向ATXN3- USP25-TRMT1轴有望在临床中逆转奥西替尼耐药。
结论:
这项研究揭示了一种以前未被认识的耐药机制,该机制由ATXN3-USP25-TRMT1信号轴控制,该信号轴将去泛素化驱动的蛋白质稳定与tRNA表转录组重编程偶联,使癌细胞能够逃避奥西替尼诱导的氧化应激。
参考文献:
Li J, Jing B, Wang Y, Bai W, Wei Q, Zhu C, Ling X, Liu M, Huang K, Pan S, Dong H, Lu H, Qian J, Ji Y, Liu W, Zhong H, Zhang Y, Wu W, Zhai Y, Luo H, Lei H, Xu H, Wu Y, Chu T. TRMT1-mediated tRNA m22G modification drives Osimertinib resistance via the ATXN3/USP25 axis in lung adenocarcinoma. Cell Death Dis. 2026 Jun 29;17(1):660. doi: 10.1038/s41419-026-09039-8.