给RNA装上“第七把钥匙”,癌细胞从此无法无天——天津医大团队揭示前列腺癌耐药新机制
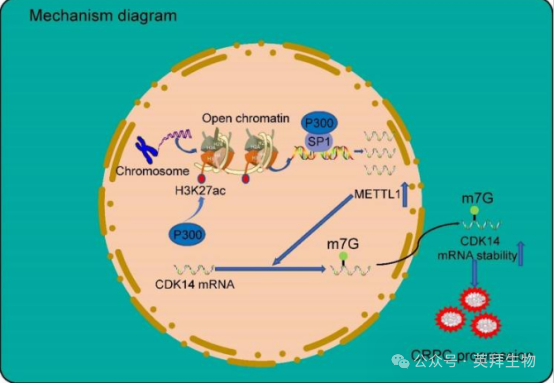
为什么前列腺癌会对去势治疗产生抵抗?传统观点往往从雄激素受体突变、旁路激活等角度解释。然而,天津医科大学第二医院的研究团队近期发表的一项研究,为我们打开了一扇全新的窗户——问题可能出在RNA分子上的“第七把钥匙”:被忽视的m7G修饰,提到RNA表观遗传修饰,很多人会想到m6A(N6-甲基腺嘌呤)。但其实在RNA分子上,除了m6A,还有m1A、m5C和m7G(N7-甲基鸟嘌呤)等多种修饰形式。m7G就像一把“第七把钥匙”,几乎存在于所有类型的RNA分子中——包括mRNA的帽子结构、mRNA内部、tRNA、miRNA和rRNA——在mRNA转录、tRNA稳定性、rRNA加工成熟和miRNA生物合成中发挥重要作用。而负责给RNA戴上这把“第七把钥匙”的“工匠”,正是METTL1(甲基转移酶1)。本文于2026年2月发表在 Cancer Letters(IF:11)上。
技术路线:
主要研究结果:
1.METTL1表达升高与CRPC患者不良预后相关
我们对3例CRPC和3例HSPC患者的肿瘤组织样本进行了全转录组测序。以|Fold change| > 2且p-value < 0.05为筛选标准,鉴定差异表达基因(DEGs),并以热图展示(图1A,附表5)。基于差异基因结果,我们发现METTL1在CRPC中的表达较HSPC异常升高(图1B)。为验证测序结果的准确性,我们分别获取了HSPC和CRPC患者的肿瘤组织,提取mRNA和蛋白,分别在mRNA水平和蛋白水平检测METTL1的差异表达。结果显示,CRPC患者中METTL1的表达水平高于HSPC患者(图1C、D)。随后,我们在包含18例CRPC患者和31例HSPC患者的组织芯片上进行了免疫组化染色实验,并对染色结果进行量化分析,发现CRPC中METTL1的总体表达水平更高(图1E、F)。CRPC中免疫组化染色呈"阳性"和"强阳性"的患者比例显著高于HSPC(图1G)。最后,我们根据SU2C数据库中METTL1 mRNA表达值将CRPC患者分为高表达组和低表达组,结合患者生存数据发现,METTL1高表达的CRPC患者生存期更差(图1H)。同样地,我们根据组织芯片免疫组化染色结果,将染色"阳性"和"强阳性"的患者归为高表达组,"阴性"和"弱阳性"归为低表达组。基于患者的生存转归和生存时间,我们发现高METTL1表达组的患者生存和预后更差(图1I),这与SU2C数据库结果一致。综上所述,METTL1在CRPC中异常上调,且METTL1高表达的患者生存期更差。
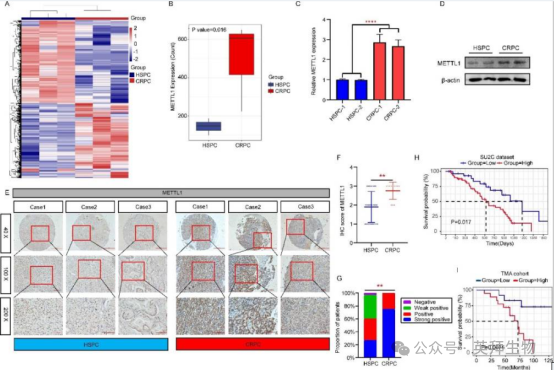
图1.METTL1表达升高与CRPC患者不良预后相关
2.敲低METTL1抑制CRPC细胞增殖与侵袭
为阐明METTL1对CRPC恶性生物学行为的影响,我们在前列腺癌细胞系中开展了表型实验。首先检测HSPC与CRPC细胞系之间METTL1水平的差异,结果发现,与HSPC细胞系LNCaP相比,METTL1在CRPC细胞系中差异升高,其中LNCaP-AI和C4-2细胞系最为显著(图2A、B)。随后,以LNCaP-AI和C4-2细胞为研究对象,构建METTL1稳定沉默的细胞系(图2C-E)。
为探究METTL1对CRPC细胞增殖能力的影响,我们进行了MTT实验和克隆形成实验。结果表明,敲低METTL1后,细胞增殖活力降低,克隆集落形成数量减少,增殖能力受到显著抑制(图2F-K)。最后,我们在LNCaP-AI和C4-2细胞中进行Transwell实验,发现抑制METTL1表达可显著削弱细胞的侵袭能力(图2L-O)。综上所述,METTL1表达与CRPC细胞的不良生物学行为密切相关。限制METTL1表达可显著抑制细胞的增殖和侵袭能力。
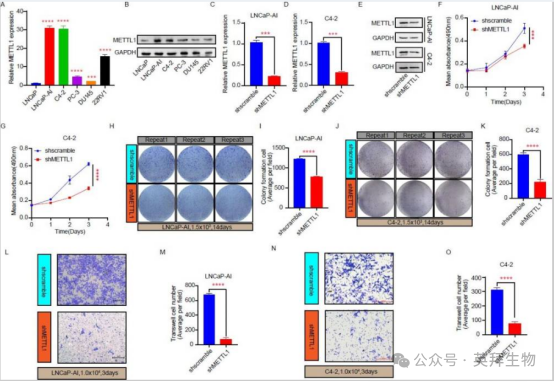
图2.敲低METTL1抑制CRPC细胞增殖与侵袭
3.P300通过H3K27乙酰化修饰介导METTL1的高表达
为探究CRPC中METTL1高表达的潜在分子机制,我们首先通过UCSC在线数据库可视化METTL1基因启动子区域的修饰状态。结果发现,METTL1基因启动子区域存在丰富的组蛋白乙酰化修饰峰(H3K27ac),提示METTL1可能受染色质乙酰化调控(图3A)。随后,我们利用H3K27ac抗体进行染色质免疫共沉淀(ChIP)实验,发现LNCaP-AI和C4-2细胞中METTL1启动子区域的H3K27ac修饰丰度高于LNCaP细胞(图3B)。这提示CRPC中METTL1水平的异常上调可能与METTL1基因启动子区域高水平的H3K27ac修饰相关。
鉴于P300是介导H3K27乙酰化修饰的关键酶,我们用P300抑制剂C646处理LNCaP-AI和C4-2细胞,发现当细胞以20 μM浓度的C646处理48 h后,METTL1 mRNA表达显著下降(图3C、D)。随后,我们用不同浓度梯度的C646处理细胞,在48 h时间点发现C646浓度为20 μM时METTL1 mRNA水平的下降最为显著(图3E、F)。同时,我们在蛋白水平也证实,P300抑制剂C646(20 μM,48 h)处理后,组蛋白H3K27ac和METTL1的蛋白水平均下降(图3G)。接下来,我们利用组织芯片进行染色分析,发现P300与METTL1呈正相关(R = 0.58)(图3H、I)。此外,我们设计了siRNA抑制P300表达(图3J),证实敲低P300可抑制METTL1表达(图3K、L)。为进一步证明敲低P300导致的METTL1 mRNA水平下降是由METTL1启动子区域H3K27ac水平降低所致,我们进行了ChIP实验。结果表明,抑制P300同样显著降低了METTL1基因启动子区域的H3K27ac水平(图3M、N)。上述实验结果初步证明,P300介导的METTL1启动子区域H3K27ac修饰是导致CRPC中METTL1 mRNA上调的重要机制。
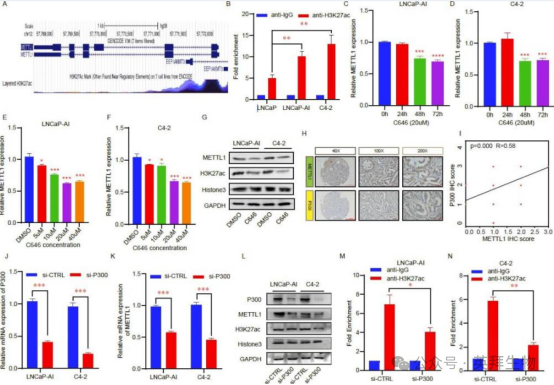
图3. P300通过H3K27乙酰化修饰介导METTL1的高表达
4.P300/SP1复合物调控METTL1的转录活性
已知P300介导的H3K27ac修饰是染色质开放状态的重要标志,H3K27ac水平升高通常提示基因组呈现较为松散的染色质环境,转录因子及相关转录调控因子更容易结合到基因启动子区域的结合基序上,从而调控基因转录。为深入探究METTL1转录上调的分子机制,我们首先通过GENECARD、PROMO和JASPAR三个数据库预测METTL1的潜在转录因子(附表6)。三个数据库共同预测到的转录因子为SP1和YY1(图4A)。鉴于SP1在前列腺癌关键基因转录调控中的重要作用,我们在LNCaP-AI和C4-2细胞中构建了SP1稳定敲低的细胞系,发现沉默SP1可降低METTL1的表达水平(图4B-D)。除乙酰转移酶活性外,P300作为重要的转录共激活因子,常通过不同作用模式参与基因的转录调控。我们通过生物信息学预测SP1与P300可能存在相互作用(图4E),随后通过免疫共沉淀(Co-IP)实验证实了二者相互结合的存在(图4F)。接下来,我们在COS7细胞中通过荧光素酶报告基因实验验证发现,当SP1和P300同时存在时,METTL1的转录活性强于两者单独存在时(图4G)。为阐明SP1和P300复合物与METTL1启动子区域的结合方式,我们进行了一系列ChIP-qPCR实验。一方面发现,SP1和P300均可直接或间接结合到METTL1启动子区域(图4H-K);另一方面,我们发现沉默SP1后,P300几乎不再结合到METTL1启动子区域(图4L、M);而抑制P300后,SP1与METTL1启动子区域的结合虽有减少,但结合仍然存在(图4N、O)。上述结果表明,转录因子SP1能够与P300形成复合物,共同介导METTL1的转录激活,且SP1(而非P300)可直接结合到METTL1启动子区域启动转录。
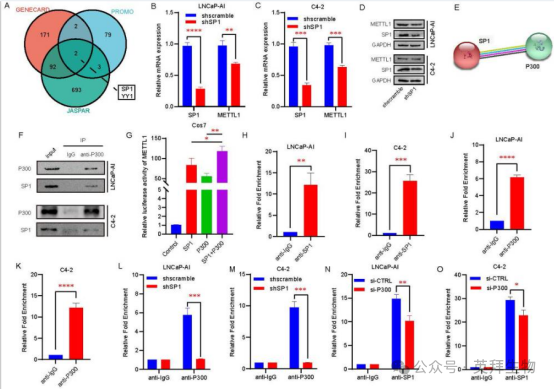
图4.P300/SP1复合物调控METTL1的转录活性
5.METTL1通过介导内部m7G修饰稳定CDK14 mRNA
为深入探究METTL1影响CRPC细胞增殖和侵袭能力的分子机制,我们首先验证了其在CRPC中的生物学功能。鉴于METTL1是一种甲基转移酶,负责催化多种RNA(包括mRNA分子内部)的m7G修饰,我们检测了HSPC与CRPC细胞之间mRNA内部m7G水平的差异。经去帽酶处理后,我们发现LNCaP-AI和C4-2细胞中mRNA内部的m7G修饰水平较LNCaP细胞更为丰富(图5A、B)。随后,我们构建了METTL1野生型及酶活性突变体过表达质粒。通过斑点杂交(dot blot) 实验发现,沉默METTL1后CRPC细胞mRNA内部的m7G水平显著降低;转染METTL1野生型过表达质粒后,mRNA内部的m7G水平得以恢复;而转染METTL1酶活性突变体质粒的细胞中,m7G水平未见升高(图5C、D)。上述结果表明,mRNA内部的m7G修饰由METTL1催化。为进一步阐明METTL1催化mRNA内部m7G修饰所发挥的生物学作用,我们联合进行了RNA-seq和mRNA内部m7G AlkAniline-Seq分析,以稳定敲低METTL1的细胞和对照细胞为对象筛选差异基因(图5E、F,附表7)。随后,对因METTL1敲低而导致mRNA水平和m7G水平均下调的基因进行功能富集分析,发现这些基因主要富集于“癌症中的转录失调” 等通路(图5G,附表8)。我们进一步验证发现,该通路中CDK14受METTL1的调控最为显著(图5H、I)。为证实METTL1对CDK14的调控是否依赖于其甲基转移酶活性,一方面,我们通过MeRIP-qPCR阐明,沉默METTL1后CDK14 mRNA内部的m7G水平降低,转染METTL1野生型质粒后m7G水平升高,而转染突变体质粒后m7G水平无显著变化(图5J、K);另一方面,CDK14 mRNA水平的变化与其m7G水平的变化趋势一致(图5L、M)。为深入探究CDK14 mRNA与其内部m7G水平同步变化的原因,我们进行了RNA降解实验。结果表明,沉默METTL1导致CDK14 mRNA半衰期缩短;过表达METTL1野生型质粒可延长CDK14 mRNA半衰期;而过表达突变型METTL1质粒对CDK14 mRNA半衰期无显著影响(图5N、O)。上述结果表明,METTL1作为甲基转移酶,通过在CDK14 mRNA内部引入m7G修饰,保护CDK14 mRNA免于降解。
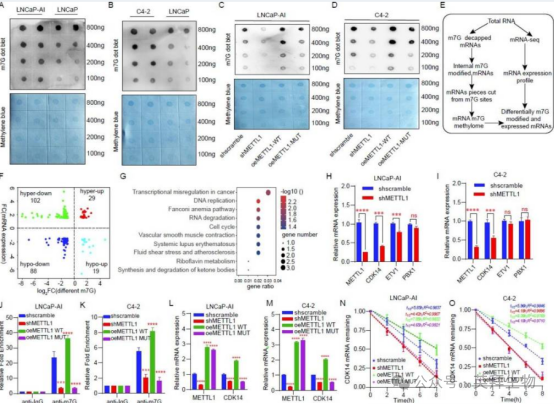
图5. METTL1通过介导内部m7G修饰稳定CDK14 mRNA
6.METTL1通过调控CDK14表达调节CRPC增殖与侵袭
为进一步证实METTL1通过调控CDK14表达影响CRPC的恶性生物学行为,我们首先检测了HSPC与CRPC组织中CDK14的表达水平。免疫组化染色结果显示,CRPC患者中CDK14水平高于HSPC患者(图6A、B)。此外,细胞实验也发现,LNCaP-AI、C4-2和22RV1细胞中CDK14显著上调(图6C)。
随后,我们在稳定敲低METTL1的细胞(shMETTL1)中回补METTL1(reMETTL1) ,同时使用siRNA抑制CDK14表达(reMETTL1 + siCDK14),并比较不同组间增殖和侵袭能力的差异(图6D-F)。MTT实验和克隆形成实验表明,与敲低METTL1组相比,回补METTL1后细胞增殖能力增强;但在回补METTL1的基础上进一步抑制CDK14表达后,细胞增殖能力降低(图6G-I)。同样,Transwell实验显示,回补METTL1后CRPC细胞的侵袭能力增强,而抑制CDK14表达则削弱了细胞的侵袭能力(图6J)。
上述结果表明,METTL1可通过CDK14间接调控CRPC细胞的增殖和侵袭。
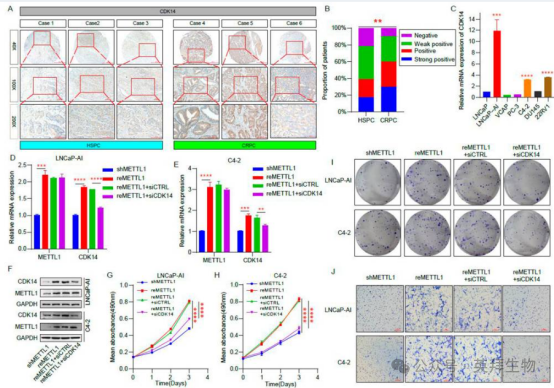
图6.METTL1通过调控CDK14表达调节CRPC增殖与侵袭
7.METTL1在体内促进CRPC进展
为明确METTL1在体内促进CRPC进展的作用,我们利用免疫缺陷裸鼠进行了皮下移植瘤实验。在体内实验过程中,待小鼠形成皮下移植瘤后,从第8天起分别给予实验组(shMETTL1)和对照组(shscramble)裸鼠P300激活剂或DMSO处理的水和饲料,每两天按公式V = (长×宽²)/2计算肿瘤体积,直至实验结束。
结果显示,敲低METTL1组的皮下移植瘤生长较对照组更为缓慢,最终体积和质量均更小。经CTPB(P300激活剂)喂养的对照组裸鼠(CTPB + shscramble)肿瘤生长速度最快,皮下移植瘤的体积和质量均最大。同时,经CTPB喂养的敲低组(CTPB + shMETTL1)较单纯敲低METTL1组生长加快,肿瘤体积和质量均增大(图7A-C)。实验结束后,取出皮下移植瘤,石蜡包埋。对石蜡包埋组织切片进行免疫组化染色后发现,抑制METTL1后CDK14和细胞增殖标志物PCNA均降低。与shscramble组和shMETTL1组相比,经CTPB喂养的裸鼠中CDK14和PCNA表达均升高,这与我们之前的细胞实验结果一致(图7D、E)。
上述体内实验更严谨地证实了METTL1在促进CRPC进展中的重要作用。
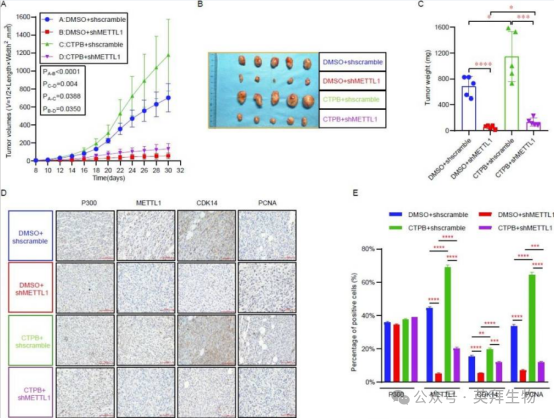
图7.METTL1在体内促进CRPC进展。
结论
总之,我们的研究揭示了METTL1在CRPC进展中发挥促癌作用。在机制上,P300/SP1复合物促进METTL1的转录激活,导致CRPC中METTL1异常高表达。最终,METTL1作为m7G甲基转移酶,通过在CDK14 mRNA内部添加m7G修饰,保护CDK14 mRNA免于降解,从而最终驱动CRPC的进展。
参考文献:
Zhang M, Kan D, Zhang B, et al. P300/SP1 complex mediating elevated METTL1 regulates CDK14 mRNA stability via internal m7G modification in CRPC. J Exp Clin Cancer Res. 2023;42(1):215. doi: 10.1186/s13046-023-02777-z.